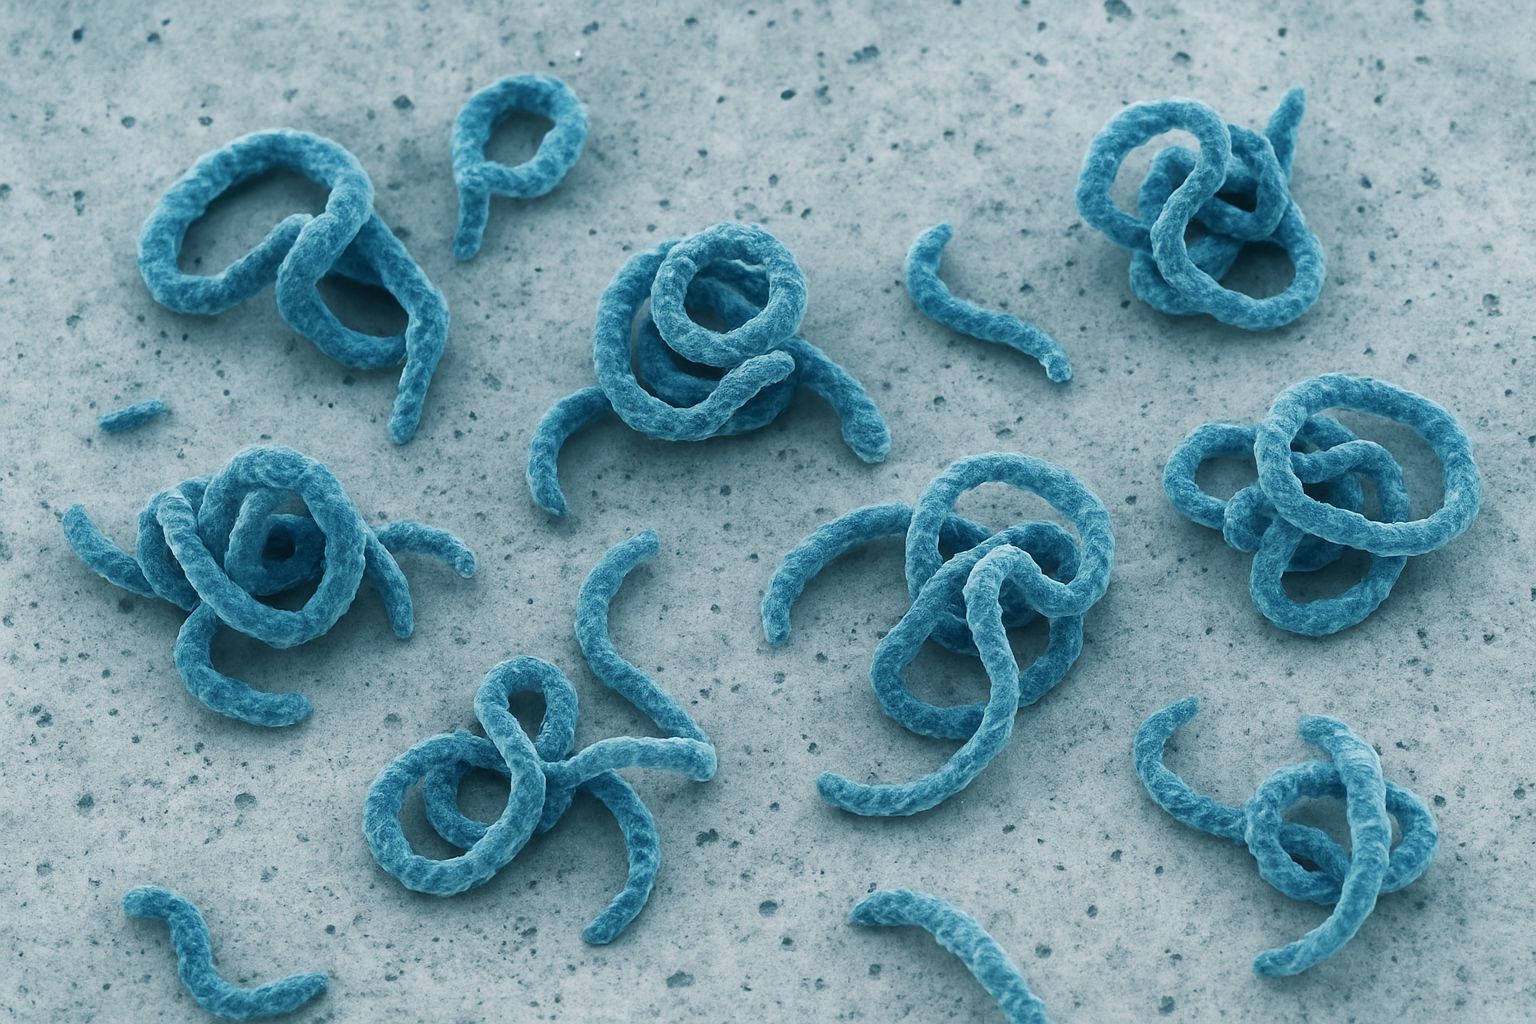
Imagine uma doença rara, devastadora e sem cura, capaz de transformar uma proteína inofensiva do nosso cérebro em um agente letal. Esse é o enredo da Doença de Creutzfeldt-Jakob (DCJ), a mais conhecida entre as encefalopatias espongiformes transmissíveis (EETs). Rara, mas implacável, a DCJ desafia médicos e cientistas ao revelar um mecanismo biológico singular: a propagação de proteínas mal conformadas e infecciosas, os príons.
Nesta matéria, você vai entender:
• O que são os príons e como eles agem no cérebro,
• As diferentes formas clínicas da DCJ,
• As doenças priónicas relacionadas,
• Como se faz o diagnóstico,
• Como tratar de forma adequada uma doença incurável,
• E o que as pesquisas recentes têm mostrado sobre o tema.
Príons: as proteínas que aprenderam a “infectar”
O agente da DCJ não é um vírus, nem uma bactéria, nem um fungo. É algo muito mais intrigante: um príon (do inglês Proteinaceous Infections Particles).
Definição: um príon é uma partícula infecciosa composta apenas por proteína, sem qualquer material genético (DNA ou RNA).
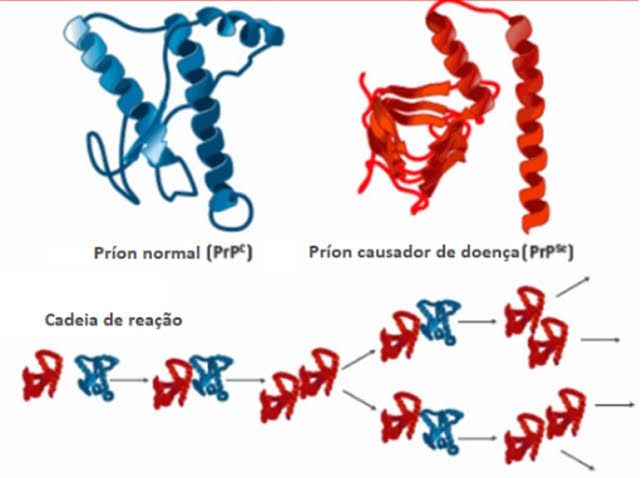
A proteína prion normal (PrP^C), codificada pelo gene PRNP, sofre uma mudança estrutural, assumindo uma conformação anormal (PrP^Sc).
Essa nova forma patogênica é capaz de induzir outras proteínas normais a se transformarem em mais PrP^Sc, criando um efeito dominó de agregação e neurodegeneração.
O resultado é a morte neuronal progressiva, acompanhada de:
• Espongiose: vacúolos microscópicos no tecido cerebral,
• Glioses: proliferação de astrócitos e micróglia,
• Ausência de inflamação, um aspecto paradoxal para uma doença infecciosa.
Essa “química do desastre” torna os príons altamente resistentes a calor, radiação, agentes químicos e até métodos tradicionais de esterilização hospitalar — explicando a possibilidade de transmissão iatrogênica em alguns contextos médicos.
Doença de Creutzfeldt-Jakob: formas clínicas
A DCJ é uma encefalopatia espongiforme transmissível rara, mas letal, com sobrevida média de apenas 6 a 12 meses após o início dos sintomas e mortalidade de, aproximadamente, 90%. Ela pode se apresentar em diferentes formas:
1. Esporádica (≈85–90% dos casos)
• Sem causa aparente, surge espontaneamente por mutações somáticas ou mudanças conformacionais aleatórias. Não se sabe se as mutações espontâneas podem ser transmitidas ou não para outras pessoas.
• Principalmente em idosos (média de idade: 60–65 anos).
2. Genética (10–15%)
• Associada a mutações no gene PRNP, herdadas em padrão autossômico dominante.
• Exemplos: mutações E200K e D178N.
3. Adquirida (<1%)
• Iatrogênica: transmissão em cirurgias ou procedimentos (ex.: transplante de dura-máter, hormônio do crescimento derivado de cadáveres).
• Variante (vDCJ): associada ao consumo de carne bovina contaminada com encefalopatia espongiforme bovina (BSE), a “doença da vaca louca”.
A forma esporádica é a mais comum, mas foi a vDCJ, identificada nos anos 1990 no Reino Unido, que chamou a atenção mundial por estar relacionada à cadeia alimentar.
A partir do ano de 2005 até o ano de 2021, foram registradas no Brasil 1.576 notificações de casos suspeitos da DCJ, com registros mais frequentes em pessoas residentes nas Regiões Sul, Sudeste e Nordeste. Os estados com maior número de casos suspeitos notificados no período foram: São Paulo com 32,5% (512), Paraná com 12,0% (189) e Minas Gerais com 10% (158). A maior frequência de notificações foi registrada entre as idades de 55 a 74 anos, representando 60,2% (994) do total. Quanto ao sexo, foi observada pequena variação, sendo 53,6% (845) de casos suspeitos do sexo feminino e 46,3% (730) do sexo masculino (Brasil, 2022).
Outras doenças priônicas em humanos
Além da DCJ, existem outras patologias causadas por príons:
• Síndrome de Gerstmann-Sträussler-Scheinker (GSS): hereditária, evolução mais lenta.
• Insônia Familiar Fatal (IFF): distúrbio genético raro, com degeneração do tálamo e insônia refratária.
• Kuru: ligada ao canibalismo ritual em tribos da Papua-Nova Guiné, praticamente erradicada.
Essas doenças, assim como a DCJ, reforçam a ideia de que a neurodegeneração pode ser transmitida por proteínas anormais — um conceito que tem inspirado pesquisas sobre Alzheimer, Parkinson e outras doenças “prion-like”.
Fisiopatologia: da PrPC à neurodegeneração espongiforme
A proteína priônica celular (PrPC), ancorada por GPI na membrana neuronal, possui funções fisiológicas ainda não totalmente esclarecidas. Na DCJ, ela sofre conversão conformacional para a isoforma patogênica PrPSc, rica em folhas-β, insolúvel e parcialmente resistente à proteólise.
A PrPSc atua como molde (templated misfolding), induzindo mais PrPC a adotar a conformação anormal, num ciclo autocatalítico de semeadura e polimerização. O acúmulo desencadeia disfunção sináptica precoce, perda neuronal e espongiose, com astrogliose/microgliose e mínima resposta inflamatória clássica.
1) Conversão conformacional e “cepas” de príon
• Nucleação–polimerização: pequenos núcleos (oligômeros) catalisam o crescimento de fibrilas/agrupamentos.
• Cepa conformacional: diferentes dobramentos estáveis de PrPSc (e padrões de glicosilação/proteólise) explicam fenótipos neuropatológicos distintos, tempos de incubação e tropismo regional (p. ex., florid plaques na vDCJ versus padrões mais difusos na esporádica).
• Genética do hospedeiro (PRNP): polimorfismos como o códon 129 (Met/Val) modulam suscetibilidade, fenótipo e ritmo de progressão.
2) Onde a conversão ocorre (e como se espalha)
• Superfície neuronal e endossomos/rafts lipídicos: a conversão parece ocorrer na membrana e ao longo da via endocítica, com reciclagem e amplificação intracelular.
• Propagação célula–célula: além de liberação e reabsorção de agregados, há evidências de vesículas/exossomos e propagação trans-sináptica ao longo de circuitos vulneráveis, justificando a progressão anátomo-funcional típica (córtex, núcleos da base, cerebelo).
• Compartimento linfoide (vDCJ): em formas variantes, a replicação inicial em células dendríticas foliculares e outros sítios linfoides precede a neuroinvasão por vias autonômicas (ex.: do trato gastrointestinal ao SNC).
3) Cascatas de toxicidade
• Oligômeros tóxicos > placas: as espécies solúveis/oligoméricas são fortes candidatas a principais neurotoxinas sinápticas, precedendo a perda neuronal maciça.
• Disfunção sináptica e de rede: perda de espinhas dendríticas, alteração de circuitos corticais/estriatais e hiperexcitabilidade correlacionam-se com mioclonias e descargas periódicas no EEG.
• Estresse proteostático: sobrecarga do sistema ubiquitina–proteassoma e disfunção autofágica contribuem para a acumulação irreversível de agregados.
• Neuroinflamação atípica: astrogliose/microgliose intensas, porém sem influxo inflamatório clássico; a lesão é primariamente proteotóxica, não puramente imune.
4) Lesões anatomopatológicas e correlações clínicas
• Espongiose (vacuolização neuropil), perda neuronal e glioses definem o quadro; imunomarcação evidencia depósitos de PrP.
• Subtipagem sDCJ: combina tipo de PrPres (padrões 1/2 após proteólise) e genótipo do cód. 129, explicando apresentações clínicas-imagéticas distintas (p. ex., fenótipos MM1/MV1 vs. VV2).
• vDCJ: florid plaques e maior deposição periférica de PrPSc (tecidos linfoides) sustentam diferenças de transmissão e biomarcadores.
5) Por que a progressão é tão rápida?
• Amplificação exponencial (templating eficiente) + ineficácia de clearance → acúmulo acelerado.
• Predileção por redes de alta conectividade (córtico-estriatais/cerebelares) → colapso funcional em semanas/meses.
• Irreversibilidade estrutural dos agregados e resistência a proteólise explicam a falha de “desligar” o processo uma vez iniciado.
Transmissão dos Príons: como uma conformação anormal “se propaga” entre tecidos, pessoas e espécies?
Diferente de vírus e bactérias, o príon é uma proteína mal conformada (PrP^Sc) que “semeia” a conversão da PrP^C em mais PrP^Sc. Essa propagação conformacional ocorre por contato molecular direto (templated misfolding), formando agregados insolúveis e altamente resistentes à degradação proteica.
1) Vias de transmissão em humanos (o que está comprovado)
• Esporádica (não “transmissão” clássica): a forma esporádica da DCJ não decorre de contágio; surge sem fonte identificável (misfolding espontâneo).
• Iatrogênica (adquirida):
• Transplantes/tecidos: enxertos de dura-máter e córnea provenientes de doadores contaminados já causaram surtos no passado.
• Preparações derivadas de cadáveres: p. ex., hormônio do crescimento (pituitário), utilizado antes de técnicas modernas de purificação, resultou em casos de DCJ.
• Instrumentais neurocirúrgicos: fômites críticos quando não submetidos a protocolos de descontaminação específicos para príons (ver tópico 5).
• Alimentar (variante da DCJ): ingestão de produtos bovinos contaminados pela encefalopatia espongiforme bovina (BSE) levou à vDCJ; o agente atravessa o epitélio intestinal, replica-se no sistema linfoide (placas de Peyer, linfonodos) e neuroinvade o SNC por vias autonômicas.
• Transfusão sanguínea (vDCJ): há transmissão documentada de vDCJ por hemotransfusão de doadores assintomáticos incubando a doença, reforçando o tropismo linforreticular do agente na variante.
Pontos importantes:
* Não há evidência de transmissão por contato casual, vias aéreas ou gotículas na DCJ esporádica.
* Na vDCJ, a PrP^Sc está amplamente distribuída em tecidos linfoides (amígdalas, baço, linfonodos), ao contrário da DCJ esporádica (mais restrita ao SNC) — fato que explica a transfusão como rota possível.
2) Barreira de espécie e fatores do hospedeiro
• Barreira de espécie: a probabilidade de transmissão interespécies depende da compatibilidade estrutural entre a PrP^Sc do doador e a PrP^C do receptor (diferenças de sequência/taxa de similaridade → maior ou menor “encaixe” conformacional).
• Genótipo PRNP (códon 129): o polimorfismo Met/Val modula susceptibilidade e tempo de incubação (ex.: genótipo homozigoto pode associar-se a maior risco em certos contextos).
• Dose infectante e via de exposição: maior carga de príons e vias neurotrópicas (p. ex., intraneurais) reduzem a barreira de espécie e encurtam incubação.
3) Neuroinvasão: do ponto de entrada ao sistema nervoso central
• Após inoculação periférica (oral, tecidual ou instrumental), a PrP^Sc replica-se inicialmente em células do sistema linfoide (p. ex., células dendríticas foliculares), desde que PrP^C esteja presente.
• Em seguida, o agente alcança o SNC ao longo de vias nervosas autonômicas e sensitivas, culminando em disseminação corticoestriatal e espongiose difusa.
4) Periodicidade, incubação e distribuição tecidual
• Incubação longa e variável: de anos a décadas, determinada por dose, rota, espécie e genótipo do hospedeiro.
• Distribuição tecidual:
• DCJ esporádica: predominância no SNC → menor risco em tecidos periféricos.
• vDCJ: presença consistente em tecidos linfoides (amígdala, linfonodos, baço) e em sangue, justificando vigilância transfusional.
5) Resistência ambiental e descontaminação (biossegurança)
• Estabilidade extraordinária: príons resistem a formaldeído, radiação UV, calor úmido padrão (autoclave convencional) e a muitos desinfetantes.
• Práticas recomendadas em materiais de alto risco:
• Preferir descartáveis quando possível (neurocirurgia, oftalmologia posterior, pituitária).
• Protocolos reforçados para instrumentais potencialmente contaminados: tratamento químico (p. ex., NaOH 1 N ou hipoclorito com alta concentração disponível) seguido de autoclavação prolongada/temperatura elevada (de acordo com diretrizes locais).
• Rastreabilidade de instrumentos usados em procedimentos de alto risco e notificação imediata de exposições.
Risco ocupacional: acidentes percutâneos com tecidos de alto risco (cérebro, medula, retina/polot posterior do olho) são os cenários mais preocupantes; EPIs padrão e protocolos de descarte devem ser rigorosamente seguidos.
6) O que não transmite (de acordo com o conhecimento atual)
• Contato casual (toque, convivência cotidiana) não transmite DCJ.
• Gotículas respiratórias não são via reconhecida em DCJ esporádica/genética.
• Procedimentos de rotina não neuro/invasivos não apresentam evidência de transmissão quando os padrões usuais de esterilização e barreira são respeitados.
Quadro Clínico: a demência que avança em meses
A Doença de Creutzfeldt-Jakob é marcada por uma demência rapidamente progressiva, com curso fulminante em comparação às doenças neurodegenerativas clássicas, como Alzheimer ou Parkinson. Enquanto estas levam anos para evoluir, a DCJ pode levar um paciente da autonomia completa ao mutismo acinético em menos de 12 meses.
1) Início do quadro
• Geralmente ocorre em indivíduos entre 50 e 70 anos (na forma esporádica).
• Os sintomas iniciais são variados e podem simular outras condições:
• Comprometimento cognitivo precoce: perda de memória de curto prazo, desorientação, dificuldade de linguagem.
• Sintomas psiquiátricos: ansiedade, depressão, alterações de personalidade e, em alguns casos, psicose.
• Alterações visuais: visão turva, diplopia, ilusões visuais ou até cegueira cortical.
2) Evolução neurológica típica
Com a progressão rápida, em semanas ou poucos meses surgem:
• Mioclonias: contrações musculares súbitas e involuntárias, frequentemente desencadeadas por estímulos sensoriais (reflexo de sobressalto).
•Ataxia cerebelar: desequilíbrio, dismetria e dificuldade de coordenação motora.
• Distúrbios motores extrapiramidais: rigidez, bradicinesia e tremores.
• Síndromes piramidais: hiperreflexia, espasticidade e sinais de liberação frontal.
3) Estágios avançados
• Mutismo acinético: perda completa da fala e da interação, o paciente permanece imóvel, sem resposta a estímulos externos.
• Rigidez muscular generalizada e contraturas.
• Alterações autonômicas podem surgir, mas geralmente são tardias.
4) Variabilidade clínica
• DCJ esporádica: evolução rápida, com sintomas clássicos descritos acima.
• DCJ variante (vDCJ): tende a afetar indivíduos mais jovens (média de 28 anos), com início psiquiátrico proeminente (depressão, ansiedade, mudanças de comportamento), seguido de sintomas neurológicos.
• Formas genéticas: podem apresentar curso um pouco mais prolongado.
• Formas iatrogênicas: semelhantes à esporádica, mas dependem da via de inoculação do príon.
A tríade clínica clássica que deve sempre acender o alerta: demência rapidamente progressiva + mioclonias + sinais cerebelares/extrapiramidais.
Diagnóstico: como revelar uma doença invisível
O diagnóstico da DCJ é desafiador porque os sintomas iniciais podem imitar diversas outras condições neurológicas e psiquiátricas. A confirmação exige a integração de clínica, exames de imagem, biomarcadores e, em alguns casos, estudo neuropatológico.
1) Avaliação clínica
• Ponto de partida: demência rapidamente progressiva, associada a mioclonias, ataxia e distúrbios motores/visuais.
• Evolução subaguda: diferencia-se de doenças como Alzheimer ou Parkinson, cujo curso é mais lento.
• Sinais de alerta: tríade clássica com demência rápida + mioclonias + sinais cerebelares/extrapiramidais.
2) Exames de neuroimagem
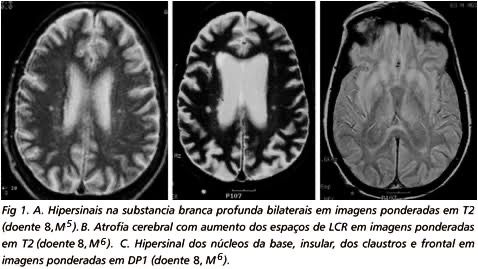
• Ressonância Magnética (RM):
• Sequências DWI/FLAIR mostram hiperintensidade no córtex cerebral (“cortical ribboning”) e/ou nos núcleos da base.
• Achados sensíveis e específicos, especialmente em fases iniciais.
• Tomografia Computadorizada (TC): pouco útil; geralmente normal nos estágios iniciais.
3) Eletroencefalograma (EEG)
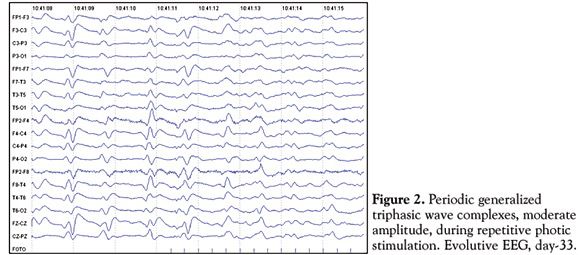
• Pode revelar descargas periódicas trifásicas características, sobretudo na forma esporádica.
• Contudo, não está presente em todos os casos e pode ser confundido com outras encefalopatias, devendo ser associado a outros exames complementares para diagnóstico.
4) Biomarcadores no líquor
• Proteína 14-3-3: marcador de lesão neuronal aguda; sensível, mas não específico (pode estar alterado em AVC e encefalites).
• t-tau total: níveis elevados em casos de DCJ.
• RT-QuIC (Real-Time Quaking-Induced Conversion):
• Teste mais moderno, altamente específico e sensível.
• Detecta atividade de “semeadura priónica” no líquor ou em amostras de tecido (ex.: mucosa nasal).
• Considerado um dos maiores avanços diagnósticos recentes.
5) Confirmação definitiva
• Exame neuropatológico (pós-morte ou em biópsia cerebral excepcional):
• Demonstração de espongiose, glioses e depósitos de PrPSc.
• É o padrão-ouro, mas raramente utilizado em vida devido ao risco e à evolução rápida da doença. A imunohistoquímica consegue diferenciar formas esporádicas/adquiridas de formas genéticas!
6) Diagnóstico diferencial
A DCJ pode simular:
• Doenças infecciosas do SNC: encefalites virais, tuberculose meníngea, neurossífilis.
• Doenças neurodegenerativas: Alzheimer, demência frontotemporal, Parkinson atípico.
• Doenças autoimunes: encefalite autoimune anti-NMDA, anti-LGI1.
• Transtornos psiquiátricos: na vDCJ, sintomas psiquiátricos podem predominar no início.
Em resumo: o diagnóstico de DCJ se apoia na clínica típica, reforçada por RM e RT-QuIC, que se tornaram ferramentas centrais. Normalmente, trata-se de um diagnóstico de exclusão, quando se afasta doenças neurodegenerativas mais comuns. O início imediato de suporte e notificação é fundamental, pois a confirmação definitiva muitas vezes só ocorre em necropsia (pós-morte).
Tratamento: quando o cuidado é o único recurso
Até o momento, não existe terapia curativa para a Doença de Creutzfeldt-Jakob. O manejo é voltado para o controle de sintomas, suporte clínico e cuidados paliativos, já que a progressão é rápida e a sobrevida média não ultrapassa 12 meses na forma esporádica.
1) Princípios gerais
• Início precoce de suporte logo após a suspeita diagnóstica.
• Equipes multiprofissionais: neurologia, cuidados paliativos, enfermagem, fisioterapia, fonoaudiologia e psicologia.
• Atenção à família: suporte psicológico e orientação sobre evolução da doença.
2) Manejo sintomático
• Mioclonias: benzodiazepínicos (clonazepam) e valproato de sódio são as opções mais usadas.
• Agitação e sintomas psiquiátricos: antipsicóticos atípicos em baixas doses podem ser necessários.
• Distúrbios do sono: manejo com hipnóticos em fases iniciais.
• Dor e rigidez muscular: analgesia escalonada e relaxantes musculares quando indicados.
3) Terapias em investigação
Diversos fármacos já foram testados sem eficácia comprovada:
• Quimioterápicos e antivirais: como flupirtina, doxiciclina e pentosan-polissulfato, não mostraram benefício claro.
• Imunoterapias (anticorpos monoclonais anti-PrP): em estudo, mas ainda sem resultados práticos.
• Terapias gênicas e moduladores de proteínas: estão em fase experimental.
Apesar de pesquisas promissoras, nenhuma intervenção conseguiu alterar de forma significativa a história natural da doença até agora.
4) Cuidados de suporte avançado
• Nutrição e deglutição: risco elevado de disfagia e aspiração; pode requerer dieta adaptada ou sondas.
• Prevenção de complicações: mobilização para evitar úlceras de pressão, cuidados respiratórios e prevenção de infecções secundárias.
• Controle de sintomas terminais: ênfase em conforto, com sedação paliativa quando indicado.
5) Prognóstico
• Forma esporádica: sobrevida média de 6 a 12 meses.
• Variante (vDCJ): evolução geralmente mais longa, de 12 a 24 meses.
• Causa de morte: geralmente pneumonia aspirativa ou infecção secundária em pacientes acamados.
O tratamento da DCJ continua sendo essencialmente paliativo, com foco na qualidade de vida e no alívio dos sintomas. As pesquisas em andamento ainda não trouxeram terapias eficazes, mas o estudo dos príons tem aberto caminhos para compreender outras doenças neurodegenerativas.
Moral da história: uma doença misteriosa, incurável e transmissível
A Doença de Creutzfeldt-Jakob é um lembrete de como a medicina ainda enfrenta mistérios biológicos complexos. Uma proteína, sem DNA ou RNA, é capaz de desencadear um colapso neurológico fulminante.
Se, por um lado, a DCJ segue incurável, por outro, seu estudo abre portas para compreender mecanismos compartilhados com doenças neurodegenerativas comuns.
O futuro da neurologia pode depender justamente daquilo que os príons nos ensinaram: quando a forma importa mais que a substância.
Do ponto de vista da infectologia, é essencial compreendermos os mecanismos de transmissão dos Príons para evitar a disseminação da doença em ambientes hospitalares e através da carne bovina. Essa é uma doença incurável e transmissível, embora seja rara, a combinação perfeita para surtos e óbitos!
Fontes
1. ZERR, I. Laboratory Diagnosis of Creutzfeldt–Jakob Disease. The New England Journal of Medicine, v. 386, n. 14, p. 1345-1350, 2022. doi:10.1056/NEJMra2119323.
2. SAITOH, Y.; MIZUSAWA, H. Prion Diseases, Always a Threat?. Journal of the Neurological Sciences, v. 463, p. 123119, 2024. doi:10.1016/j.jns.2024.123119.
3. ZERR, I.; LADOGANA, A.; MEAD, S.; et al. Creutzfeldt-Jakob Disease and Other Prion Diseases. Nature Reviews. Disease Primers, v. 10, n. 1, p. 14, 2024. doi:10.1038/s41572-024-00497-y.
4. NOOR, H.; BAQAI, M. H.; NAVEED, H.; et al. Creutzfeldt-Jakob Disease: A Comprehensive Review of Current Understanding and Research. Journal of the Neurological Sciences, v. 467, p. 123293, 2024. doi:10.1016/j.jns.2024.123293.
5. JESTE, D. V.; LIEBERMAN, J. A.; FASSLER, D.; et al. Diagnostic and Statistical Manual of Mental Disorders. American Psychiatric Association, 2022.
6. JONES, E.; MEAD, S. Genetic Risk Factors for Creutzfeldt-Jakob Disease. Neurobiology of Disease, v. 142, p. 104973, 2020. doi:10.1016/j.nbd.2020.104973.
7. MEAD, S.; GANDHI, S.; BECK, J.; et al. A Novel Prion Disease Associated with Diarrhea and Autonomic Neuropathy. The New England Journal of Medicine, v. 369, n. 20, p. 1904-1914, 2013. doi:10.1056/NEJMoa1214747.
8. HUANG, B.; SHAFIIAN, N.; MASI, P. J.; et al. Creutzfeldt-Jakob Disease Presenting as Psychiatric Disorder: Case Presentation and Systematic Review. Frontiers in Neurology, v. 15, p. 1428021, 2024. doi:10.3389/fneur.2024.1428021.
9. BRASIL. Ministério da Saúde. Doença de Creutzfeldt-Jakob (DCJ). Brasília: Ministério da Saúde, 2022. Disponível em: https://www.gov.br/saude/pt-br/assuntos/saude-de-a-a-z/d/dcj.
Para você, que gostou dessa matéria e gosta de infectologia, quer conhecer mais sobre o melhor curso de Antibióticos do Brasil? Clique no botão abaixo: